
Was gehört in die Integritätsprüfung des Behälterverschlusses?
Identifizieren Sie die vollständige Eindämmungsgrenze und die Schnittstellen, die sie beeinflussen können. Der Patronenlauf, der Stopper, der Verschluss und die entsprechenden Verbindungen benötigen eine kontrollierte Konfigurationsaufzeichnung, bevor ein Integritätsbericht interpretiert werden kann.
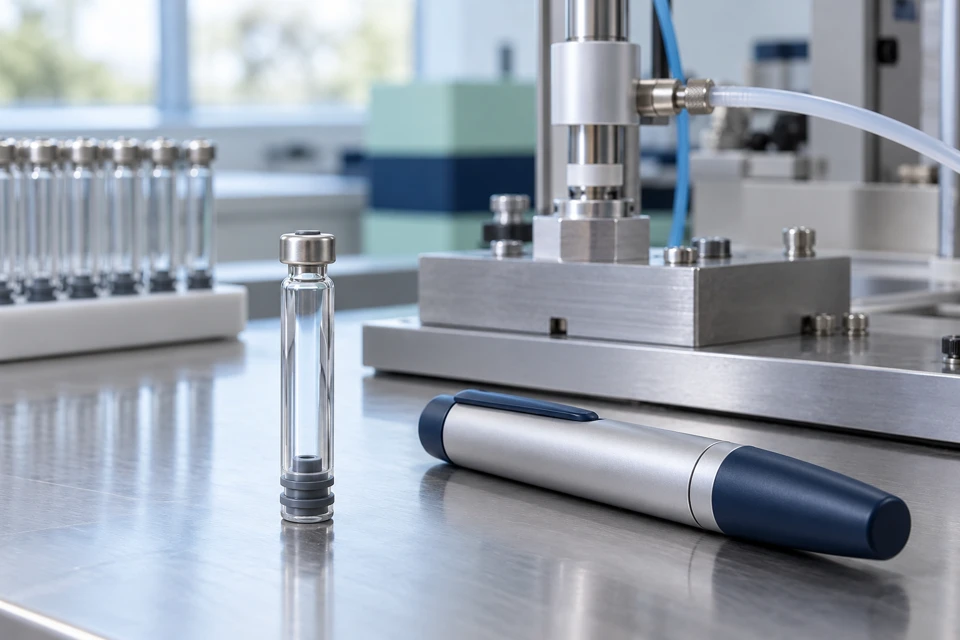
Ein wiederverwendbarer Metallkörper kann eine Patrone schützen und betätigen, ohne selbst die sterile Barriere zu bilden. Umgekehrt kann ein Bauteil, das klein erscheint, zentral für die Abdichtung sein. Beginnen Sie eine Überprüfung mit einer Zeichnung oder Komponentenkarte, die die Barriere identifiziert und von der Außenhülle trennt. Dokumentation von Materialien, Lieferanten, Überarbeitungen und der zusammengestellte Zustand bewertet. Fragen Sie, ob der Bericht vor der Montage, nach der Montage oder nach den festgelegten Handhabungsbedingungen gilt. Ein Foto kann die Geometrie klären, kann aber keinen Leckschwellenwert oder die Leistung der Barriere feststellen. Für eine Mehrzweckpräsentation muss das verantwortliche Team außerdem bestimmen, welche Lebenszykluszustände bewertet werden müssen. Bewahren Sie die Begründung für die Methode, die Stichprobenidentität und die Akzeptanzgrundlage im selben Beweisprotokoll auf.
Beantwortet der Sterilitätstest dieselbe Frage wie der Integritätstest?
Nein: Ein Sterilitätstest und eine Bewertung der Behälterintegrität behandeln unterschiedliche Beweisfragen. Weder ein Musterergebnis noch das Ausbleiben sichtbarer Lecks belegen, dass jede vorgeschlagene Konfiguration ihre Containment-Grenze während ihres vorgesehenen Lebenszyklus beibehält.
Die FDA-Leitlinien zur Integritätsprüfung behandeln den Einsatz geeigneter Integritätsmethoden innerhalb eines Stabilitätsprotokolls; Dieser Kontext sollte nicht in eine pauschale Ersatzregel für jede Sterilitätsaktivität umgewandelt werden. Die USP <1207> bietet ein Rahmenwerk für Paketintegrität, wobei Methodenauswahl und -validierung in verwandten Kapiteln behandelt werden. Diese Referenzen belegen eine Bewertungsstruktur, nicht ein universelles Instrument oder eine Akzeptanzgrenze für irgendeine Patrone. Das Projektteam sollte die Methode anhand des tatsächlichen Systems, seiner Fähigkeit zur Erkennung relevanter Fehler und der vorgesehenen Lebenszyklusbedingungen begründen. Die Beschaffung sollte den Berichtsumfang und den verantwortlichen Prüfer anfordern, anstatt eine nicht belegte numerische Grenze vorzuschreiben. Ein Lieferantenzertifikat ohne die zugrundeliegende Konfigurationsreferenz lässt diese Entscheidung unentschieden.
Welche Beweise sollte eine RFQ anfordern?
Fordern Sie die Systemidentifikation, Methodenbegründung, Akzeptanzgrundlage, Lebenszyklusbedingungen und den Berichtsinhaber an. Eine nützliche Antwort unterscheidet veröffentlichte Referenzinformationen von Testbelegen, die auf die genau vorgeschlagene Versammlung zutreffen.
Bitten Sie den Lieferanten zu identifizieren, welche Einheit den Behälter und den Befüllungsprozess besitzt, welche Einheit das Gerät zusammenbaut und wer die Integritätsnachweise genehmigt. Gib den Beispielzweck an, bevor du Testangebote vergleichtst. Wenn sich ein Stopper oder ein Schluss ändert, sollte festgestellt werden, ob frühere Ergebnisse relevant bleiben und nicht einen vorherigen Pass in den neuen Rekord übertragen werden. Beziehen Sie die vorgeschlagenen Versand-, Lager- und Nutzungszustände als Eingaben für die technische Überprüfung ein, ohne einen Standardsatz von Bedingungen zu erfinden. Vertrauliche Berichte können über einen vereinbarten Dokumentenprüfprozess bearbeitet werden. Eine Kaufentscheidung sollte angeben, was überprüft wurde, was offen bleibt und welcher nächste Schritt genehmigt ist. Erscheinungsgenehmigung und Barriere-Qualifikation sollten getrennte Entscheidungen bleiben.
Lieferantennachweis-Entscheidungsbericht
| Überprüfungsgebiet | Akt zu beantragen | Kauffrage |
|---|---|---|
| System | Patronen-, Stopper-, Verschluss- und Montage-Überarbeitungen | Welche genaue Barriere wurde bewertet? |
| Methode | Methodenkennung, Validierungsumfang und Nachweisbegründung | Warum ist die Methode für dieses System geeignet? |
| Lebenszyklus | In der Bewertung vertretenen Zustände und Bedingungen | Was bleibt außerhalb des Berichtsbereichs? |
| Akzeptanz | Begründete Kriterien und verantwortungsvolle Genehmigung | Wer akzeptiert das Ergebnis und eventuelle Abweichungen? |
Fragen, die Käufer beantworten sollten
Bestätigen Sie, welche Konfiguration und beabsichtigte Entscheidung die Evidenz unterstützt. Halten Sie unbekannte Eingaben, Berichtsbeschränkungen und verantwortungsbewusste Gutachter sichtbar, bevor Sie eine Lieferantenerklärung akzeptieren.
Braucht ein leeres Stiftgehäuse die gleiche Integritätsangabe wie eine gefüllte Kartusche?
Der Anspruch sollte der Eindämmungsgrenze folgen. Ein Gehäuse und ein gefüllter Behälter haben unterschiedliche Funktionen; Identifizieren Sie, welche Komponenten die Barriere bilden und welche Beweise auf sie zutreffen.
Kann eine Sichtprüfung eine konfigurationsspezifische Integritätsbewertung ersetzen?
Eine visuelle Überprüfung kann sichtbare Schäden erkennen, stellt aber allein keine Barriereleistung fest. Das verantwortliche Team muss die entsprechende Bewertung für das eigentliche System auswählen und begründen.
Welche Änderungen können eine weitere Überprüfung der Integrität auslösen?
Änderungen am Behälter, Stopfen, Verschluss, Montage oder relevanten Lebenszyklusbedingungen können den Beweisbereich beeinflussen. Dokumentieren Sie die Änderung und bewerten Sie ihre Auswirkungen, bevor Sie einen früheren Bericht wiederverwenden.
Quellen und Anwendbarkeit
- USP<1207>: Bewertung der Paketintegrität – Sterile Produkte (öffentliche Vorschau; vollständiges Kapitel erfordert Zugriff) · Referenz überprüft 2026-10-23
- FDA: Integritätstests als Bestandteil eines Stabilitätsprotokolls · Referenz überprüft 2026-10-23
- FDA: Behälterverschlusssysteme zur Verpackung von menschlichen Arzneimitteln und Biologika – endgültige Richtlinie, 1999 · Referenz überprüft 2026-10-23
Dieser Artikel kombiniert öffentliche Referenzbereiche mit der Analyse der ursprünglichen Beschaffung. Es handelt sich nicht um ein Laborprotokoll, keine Behauptung der Produktkonformität oder einen Nachweis dafür, dass Hytanbio-Tech die illustrierten Tests durchgeführt haben. Die verantwortlichen technischen und regulatorischen Teams bestimmen die anwendbaren Anforderungen und den Bewertungsplan.
Hinweis zum Quellenstatus: Die FDA listet die 1999 Verpackungsrichtlinie als endgültig und eine 2026-08 Behälterverschlussrichtlinie als endgültig als Entwurf, nicht zur Umsetzung. Ein Entwurf sollte nicht als endgültige Voraussetzung präsentiert werden.