
Qu’est-ce qui doit être inclus dans l’évaluation de l’intégrité de la fermeture du conteneur ?
Identifiez la frontière complète de confinement et les interfaces qui peuvent l’affecter. Le canon, la bouche, la fermeture et les connexions correspondantes nécessitent un enregistrement de configuration contrôlé avant qu’un rapport d’intégrité puisse être interprété.
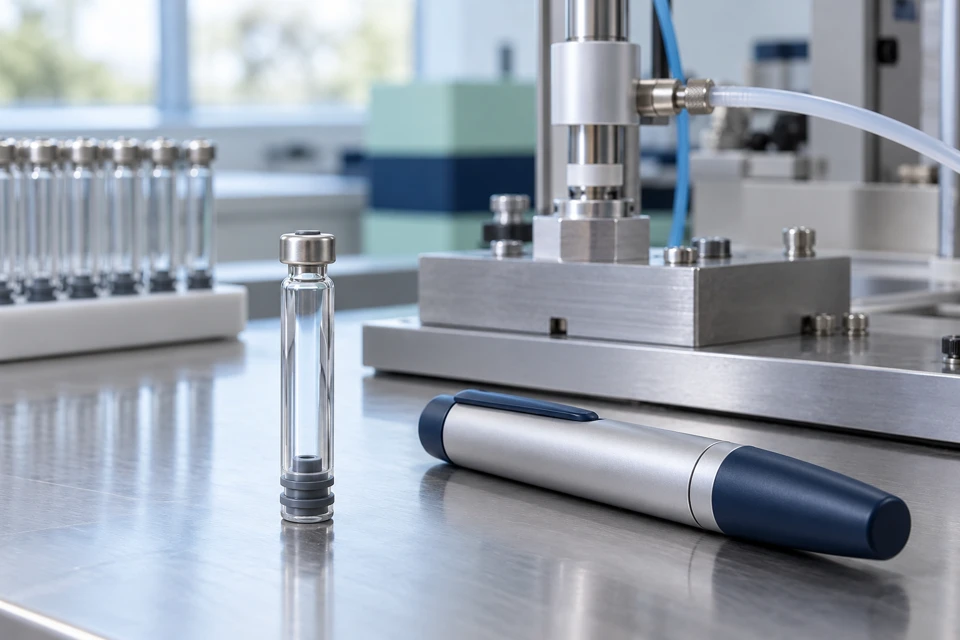
Un corps métallique réutilisable peut protéger et actionner une cartouche sans former la barrière stérile. Inversement, un composant qui semble petit peut être au cœur de l’étanchéité. Commencez une revue avec un dessin ou une carte composante qui identifie la barrière et la sépare du boîtier externe. Enregistrez les matériaux, fournisseurs, révisions et l’état assemblé évalué. Demandez si le rapport s’applique avant l’assemblage, après l’assemblage ou après des conditions de manipulation spécifiées. Une photographie peut clarifier la géométrie mais ne peut pas établir un seuil de fuite ou une performance de barrière. Pour une présentation à usage multiple, l’équipe responsable doit également déterminer quels états du cycle de vie doivent être évalués. Conservez la justification de la méthode, l’identité de l’échantillon et la base d’acceptation dans le même dossier de preuve.
Le test de stérilité répond-il à la même question que le test d’intégrité ?
Non : un test de stérilité et une évaluation de l’intégrité du contenant abordent des questions de preuves différentes. Ni un résultat d’échantillonnage réussi ni l’absence de fuite visible n’établissent que chaque configuration proposée maintient sa limite de confinement tout au long de son cycle de vie prévu.
Les directives de la FDA pour les tests d’intégrité abordent l’utilisation de méthodes d’intégrité appropriées dans un protocole de stabilité ; Ce contexte ne devrait pas être transformé en une règle de remplacement global pour chaque activité de stérilité. USP <1207> fournit un cadre d’intégrité du package, avec la sélection et la validation des méthodes abordées dans les chapitres correspondants. Ces références identifient une structure de revue, et non un instrument universel ou une limite d’acceptation pour une quelconque cartouche. L’équipe projet doit justifier la méthode par rapport au système réel, sa capacité à détecter les défauts pertinents et les conditions prévues du cycle de vie. Les achats devraient demander la portée du rapport et le réviseur responsable plutôt que de prescrire une limite numérique non justifiée. Un certificat fournisseur sans la référence de configuration sous-jacente laisse cette décision non résolue.
Quelles preuves une demande de demande de renseignements (RFQ) devrait-elle faire ?
Demandez l’identification du système, la justification de la méthode, la base d’acceptation, les conditions du cycle de vie et le propriétaire du rapport. Une réponse utile distingue les informations de référence publiées des preuves de test applicables à l’assemblage exact proposé.
Demandez au fournisseur d’identifier quelle entité possède le contenant et le processus de remplissage, quelle entité assemble l’appareil et qui approuve les preuves d’intégrité. Précisez l’objectif de l’exemple avant de comparer les citations de test. Si un bouchon ou une fermeture change, vérifiez si les résultats antérieurs restent pertinents plutôt que de conserver un passage précédent dans le nouveau record. Inclure les états proposés sur l’expédition, le stockage et l’utilisation comme éléments d’entrée pour la revue technique, sans inventer un ensemble standard de conditions. Les rapports confidentiels peuvent être traités via une voie de revue documentaire convenue. Une décision d’achat doit indiquer ce qui a été examiné, ce qui reste ouvert et quelle étape suivante est autorisée. L’approbation de l’apparence et la qualification à la barrière doivent rester des décisions distinctes.
Dossier de décision sur les preuves du fournisseur
| Zone d’évaluation | Dossier à demander | Question d’achat |
|---|---|---|
| Système | Révisions de cartouche, de bouchon, de fermeture et d’assemblage | Quelle barrière exacte a été évaluée ? |
| Méthode | Identifiant de la méthode, portée de validation et justification de détection | Pourquoi la méthode est-elle adaptée à ce système ? |
| Cycle de vie | États et conditions représentés dans l’évaluation | Qu’est-ce qui reste en dehors du champ d’application du rapport ? |
| Acceptation | Critères justifiés et approbation responsable | Qui accepte le résultat et les éventuelles écartations ? |
Questions que les acheteurs devraient résoudre
Confirmez la configuration et la décision prévue que les preuves soutiennent. Gardez visibles les entrées inconnues, les limitations des rapports et les relecteurs responsables avant d’accepter une déclaration fournisseur.
Un boîtier de stylo vide a-t-il besoin de la même affirmation d’intégrité qu’une cartouche remplie ?
La revendication doit suivre la limite de confinement. Un boîtier et un contenant rempli ont des fonctions différentes ; Identifier quels composants forment la barrière et quelles preuves s’appliquent à eux.
Une inspection visuelle peut-elle remplacer une évaluation d’intégrité spécifique à la configuration ?
Un contrôle visuel peut identifier des dommages visibles mais ne permet pas à lui seul d’établir la performance de la barrière. L’équipe responsable doit sélectionner et justifier l’évaluation appropriée pour le système réel.
Quels changements peuvent déclencher une nouvelle révision de l’intégrité ?
Des modifications du conteneur, du bouchon, de la fermeture, de l’assemblage ou des conditions pertinentes du cycle de vie peuvent affecter la portée des preuves. Documentez le changement et évaluez son impact avant de réutiliser un rapport antérieur.
Sources et applicabilité
- USP <1207>: Évaluation de l’intégrité du package — Produits stériles (aperçu public ; le chapitre complet nécessite un accès) · Vérification des références 2026-10-23
- FDA : Tests d’intégrité comme composante d’un protocole de stabilité · Vérification des références 2026-10-23
- FDA : Systèmes de fermeture de contenants pour l’emballage de médicaments et biologiques humains — directives finales, 1999 · Vérification des références 2026-10-23
Cet article combine les portées de référence publiques avec l’analyse originale des achats. Ce n’est pas un protocole de laboratoire, ni une affirmation de conformité au produit, ni preuve que Hytanbio-Tech effectué les tests illustrés. Les équipes techniques et réglementaires responsables déterminent les exigences applicables et le plan d’évaluation.
Note sur le statut de la source : La FDA liste les directives d’emballage 1999 comme définitives et les directives 2026-08 de fermeture des contenants comme Projet, pas à mettre en œuvre. Un projet ne doit pas être présenté comme une exigence finale.