
Cosa dovrebbe essere fatto nella valutazione dell'integrità della chiusura del contenitore?
Identifica il confine completo di contenimento e le interfacce che possono influenzarlo. La canna, il fermo, la chiusura e le relative connessioni necessitano di un registro di configurazione controllato prima che un rapporto di integrità possa essere interpretato.
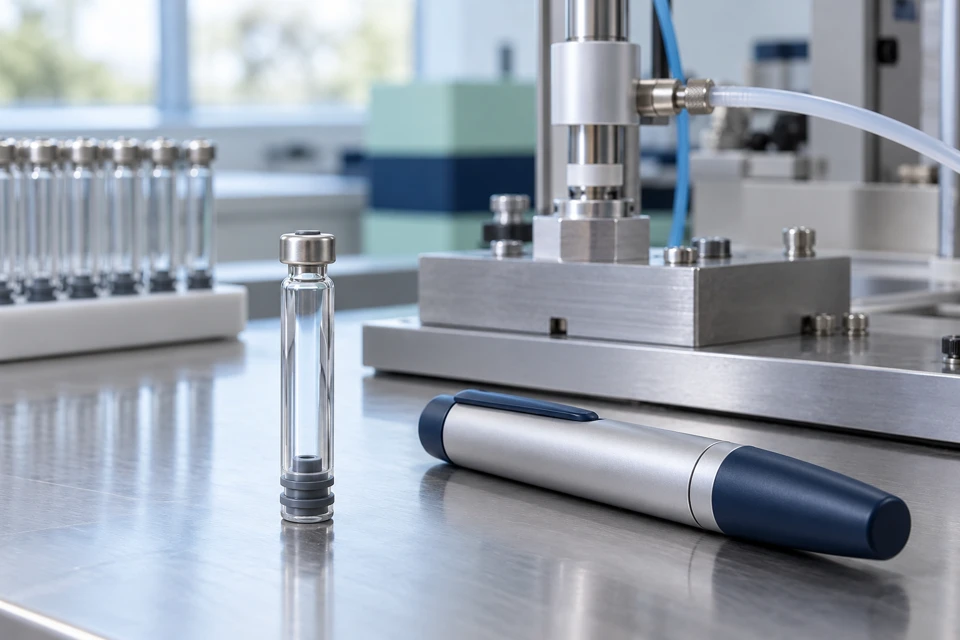
Un corpo metallico riutilizzabile può proteggere e azionare una cartuccia senza formare essa stessa la barriera sterile. Al contrario, un componente che appare piccolo può essere centrale per la sigillatura. Inizia una revisione con un disegno o una mappa dei componenti che identifichi la barriera e la separi dalla custodia esterna. Registra materiali, fornitori, revisioni e lo stato assemblato valutato. Chiedi se il rapporto si applica prima dell'assemblaggio, dopo l'assemblaggio o dopo condizioni di maneggiamento specificate. Una fotografia può chiarire la geometria ma non può stabilire una soglia di perdita o una performance di barriera. Per una presentazione multiuso, il team responsabile deve anche determinare quali stati del ciclo di vita necessitano di una valutazione. Mantieni la logica del metodo, l'identità del campione e la base di accettazione nello stesso registro delle prove.
Il test di sterilità risponde alla stessa domanda del test di integrità?
No: un test di sterilità e una valutazione dell'integrità del contenitore affrontano domande diverse sulle evidenze. Né un risultato di campionamento superato né l'assenza di perdite visibili dimostrano che ogni configurazione proposta mantenga il proprio confine di contenimento per tutto il ciclo di vita previsto.
Le linee guida FDA per i test di integrità discutono l'uso di metodi di integrità adeguati all'interno di un protocollo di stabilità; Quel contesto non dovrebbe essere trasformato in una regola di sostituzione generale per ogni attività di sterilità. USP <1207> fornisce un quadro di integrità del pacchetto, con la selezione e la validazione dei metodi affrontate nei capitoli correlati. Questi riferimenti indicano una struttura di revisione, non uno strumento universale o un limite di accettazione per nessuna cartuccia. Il team di progetto dovrebbe giustificare il metodo rispetto al sistema effettivo, alla sua capacità di rilevare difetti rilevanti e alle condizioni del ciclo di vita previste. L'appaltio dovrebbe richiedere l'ambito del rapporto e il revisore responsabile piuttosto che prescrivere un limite numerico non supportato. Un certificato del fornitore senza il riferimento di configurazione sottostante lascia quella decisione irrisolta.
Quali prove dovrebbe richiedere una RFQ?
Richiedi l'identificazione del sistema, la motivazione del metodo, la base di accettazione, le condizioni del ciclo di vita e il proprietario del report. Una risposta utile distingue le informazioni di riferimento pubblicate dalle prove di test che si applicano all'assemblaggio esatto proposto.
Chiedi al fornitore di identificare quale entità possiede il contenitore e il processo di riempimento, quale entità assembla il dispositivo e chi approva le prove di integrità. Specifica lo scopo campione prima di confrontare le citazioni di prova. Se un stopper o una chiusura cambia, si verifica se i risultati precedenti rimangono rilevanti invece di portare un passaggio precedente nel nuovo record. Includere gli stati proposti di spedizione, stoccaggio e utilizzo come input per la revisione tecnica, senza inventare un insieme standard di condizioni. I rapporti riservati possono essere gestiti tramite una via concordata di revisione documentale. Una decisione di acquisto dovrebbe indicare cosa è stato esaminato, cosa rimane aperto e quale fase successiva è autorizzata. L'approvazione dell'apparenza e la qualifica alla barriera dovrebbero rimanere decisioni separate.
Registro decisionale sulle prove del fornitore
| Area di recensione | Registro da richiesta | Domanda sull'acquisto |
|---|---|---|
| Sistema | Revisioni di cartuccia, tappo, chiusura e assemblaggio | Quale barriera esatta è stata valutata? |
| Metodo | Identificatore del metodo, ambito di validazione e motivazione del rilevamento | Perché il metodo è adatto a questo sistema? |
| Ciclo di vita | Stati e condizioni rappresentati nella valutazione | Cosa rimane fuori dall'ambito del rapporto? |
| Accettazione | Criteri giustificati e approvazione responsabile | Chi accetta il risultato e eventuali deviazioni? |
Domande che gli acquirenti dovrebbero risolvere
Conferma quale configurazione e decisione prevista supportano le prove. Tieni visibili input sconosciuti, segnala limitazioni e revisori responsabili prima di accettare una dichiarazione del fornitore.
Un involucro vuoto della penna ha bisogno della tua assicurazione di integrità di una cartuccia piena?
La rivendicazione dovrebbe seguire il confine di contenimento. Un alloggiamento e un contenitore pieno hanno funzioni diverse; Identificare quali componenti costituiscono la barriera e quali prove si applicano a loro.
Un'ispezione visiva può sostituire una valutazione di integrità specifica per la configurazione?
Un controllo visivo può identificare danni visibili ma da solo non stabilisce la performance della barriera. Il team responsabile deve selezionare e giustificare la valutazione appropriata per il sistema effettivo.
Quali cambiamenti possono innescare un'altra revisione dell'integrità?
Modifiche al contenitore, al tappo, alla chiusura, all'assemblaggio o alle condizioni del ciclo di vita rilevanti possono influire sull'ambito delle prove. Documenta il cambiamento e valutane l'impatto prima di riutilizzare un rapporto precedente.
Fonti e applicabilità
- <1207>USP: Valutazione dell'integrità del pacchetto—Prodotti sterili (anteprima pubblica; il capitolo completo richiede accesso) · Controllo delle referenze 2026-10-23
- FDA: Test di integrità come componente di un protocollo di stabilità · Controllo delle referenze 2026-10-23
- FDA: Sistemi di chiusura dei contenitori per l'imballaggio di farmaci e biologici per esseri umani — linee guida finali, 1999 · Controllo delle referenze 2026-10-23
Questo articolo combina ambiti di riferimento pubblico con l'analisi degli approvvigionamenti originali. Non si tratta di un protocollo di laboratorio, né di una dichiarazione di conformità al prodotto né di prove che Hytanbio-Tech eseguito i test illustrati. I team tecnici e regolatori responsabili determinano i requisiti applicabili e il piano di valutazione.
Nota sullo stato della fonte: la FDA elenca la guida sul packaging 1999 come definitiva e una guida 2026-08 sulla chiusura dei contenitori come bozza, non per l'implementazione. Una bozza non dovrebbe essere presentata come requisito finale.