
Questo articolo è una guida alla pianificazione ingegneristica. Non raccomanda una formulazione, tempo di miscelazione, dosaggio, metodo di ricostituzione o uso approvato per alcun medicinale.
Cosa rende una penna a doppia camera un sistema piuttosto che una scelta di contenitore?
Il meccanismo, il contenitore, i contenuti separati e la sequenza utente formano un unico sistema di consegna con interfacce condivise.
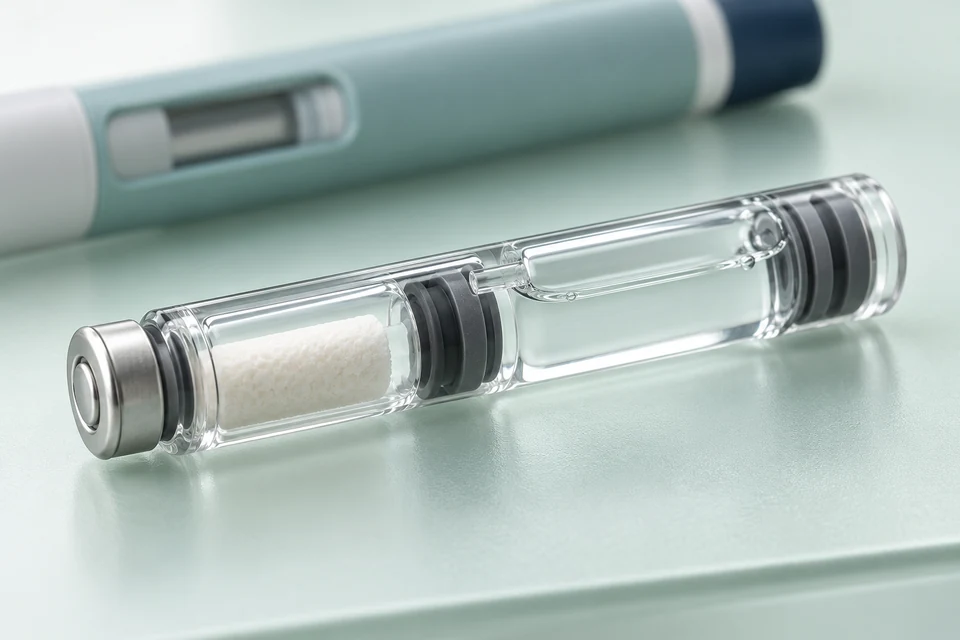
Una cartuccia a doppia camera si basa comunemente su un movimento controllato del fermo e su una funzione di bypass per unire i componenti separati. Questa descrizione non definisce un'unica architettura universale. Il dispositivo può avanzare una vite, traslare un portaoggetti o utilizzare un altro meccanismo per creare la corsa richiesta. Il registro del progetto dovrebbe identificare il disegno del contenitore, l'ordine della camera, i profili dei tappi, la chiusura, il contatto dello sturalavando e l'orientamento.
Traduci ogni evento container in un requisito di dispositivo. Il meccanismo potrebbe dover impedire il dosaggio prima della ricostituzione, controllare il viaggio attraverso la regione di bypass, fermarsi a un punto finale definito e fornire un feedback che il prossimo passo utente possa iniziare. La geometria e l'etichettatura delle finestre potrebbero dover supportare l'ispezione visiva. Tieni separate le prove meccaniche dalle conclusioni farmaceutiche. Uno studio di movimento riuscito può dimostrare che i componenti si muovono attraverso una sequenza simulata, ma non può stabilire la stabilità della formulazione, la miscelazione completa, la sterilità, l'integrità della chiusura del contenitore o l'idoneità per un farmaco denominato.
Mappa di interfaccia
- Funzioni della camera anteriore e posteriore
- Geometria degli arresti intermedi e posteriori
- Bypass e viaggi utilizzabili
- Funzionalità di contatto con il dispositivo, ritenzione e visualizzazione
Come dovrebbe la sequenza di ricostituzione diventare input progettuale?
Converti la sequenza approvata dallo sponsor in stati misurabili del dispositivo, azioni consentite dall'utente e feedback di completamento osservabile.
Scrivi la sequenza passo dopo passo. Identifica come l'utente inizia la ricostituzione, in quale direzione e in quale misura si muove il meccanismo, se sono necessarie pause o azioni di miscelazione e cosa indica il completamento. Definisci lo stato che previene il dosaggio prematuro e le condizioni che lo rilasciano. Se l'utente deve ispezionare il contenuto, descrivi il compito di visualizzazione e le istruzioni fornite dallo sponsor del medicinale.
Stabilisci i requisiti ingegneristici per corsa, coppia o forza, feedback, bloccaggio e recupero errori dove appartengono al dispositivo. Non inventare un criterio di tempo di miscelazione o di chiarezza dal meccanismo della penna. Questi input farmaceutici hanno bisogno di una fonte approvata. Considera il viaggio parziale, il movimento invertito, l'attivazione ripetuta, l'interruzione e i tentativi di comporre una dose in anticipo. Il lavoro sui fattori umani dovrebbe esaminare se gli utenti previsti comprendono la sequenza e possono riconoscere uno stato incompleto. I test di laboratorio caratterizzano quindi il meccanismo controllato e la risposta del contenitore sotto tolleranze rappresentative e condizioni del ciclo di vita.
Definizioni di stato da documentare
- Prima della ricostituzione
- Trasferimento o miscelazione in corso
- Punto finale della ricostituzione
- Stati pronti alla dose e stati a errore bloccato
Quali prove di verifica appartengono al contenitore e al percorso del fluido?
La verifica dovrebbe tracciare il contenitore controllato e il percorso integrato del fluido attraverso gli stati necessari per la ricostituzione e la consegna.
ISO 11608-3:2022 fornisce il framework container e integrated-fluid-path. Il protocollo dovrebbe identificare lotti contenitori e stopper, dimensioni, contenuti simulati, stato di riempimento, chiusura, revisione del dispositivo, configurazione e condizionamento dell'ago. Valutare le interfacce meccaniche che possono influenzare trasferimento, perdite, ritenzione, ostruzione, rottura, particelle, volume utilizzabile e output di consegna secondo le richieste dell'analisi del rischio del progetto.
Usa un surrogato solo quando la sua rilevanza per l'obiettivo del test è documentata. Un liquido a bassa viscosità può aiutare a controllare il movimento senza rappresentare il flusso o il comportamento di miscelazione della formulazione finale. Conservare dati grezzi sulla forza o sul viaggio, osservazioni, sequenze fallite e condizioni post-test. Dichiara quali risultati appartengono al dispositivo, quali dipendono dal contenitore e quali rimangono nel programma farmaceutico. La modifica pubblicata 2026 al ISO 11608-3 dovrebbe essere esaminata quando il progetto congela la lista degli standard; una sola citazione della serie non dimostra la conformità.
Record di test tracciabile
- Identificazione del contenitore e del tappo
- Contenuto simulato e giustificazione dello scopo del test
- Configurazione dispositivo, ago e chiusura
- Condizionamento, deviazioni e conclusione a scopo
Matrice di revisione delle evidenze
| Stato del sistema | Input controllato | Domanda sulle prove |
|---|---|---|
| Archiviazione separata | Contenitore, tappi, chiusura e contenuti | Quale configurazione mantiene la separazione prevista? |
| Trasferimento | Viaggio, forza, bypass e orientamento | Il meccanismo raggiunge l'endpoint definito senza uno stato non sicuro? |
| Miscelazione o ispezione | Sequenza degli sponsor e feedback degli utenti | L'utente previsto può riconoscere uno stato di completamento o incompleto? |
| Preparazione della dose | Rilascio del blocco, impostazione e stato dell'ago | Il dosaggio può iniziare solo dallo stato accettato? |
| Consegna | Percorso integrato del fluido e presentazione finale | Quali output di consegna rimangono verificati dopo la ricostituzione? |
Cosa dovrebbe contenere un briefing di OEM a doppia camera?
Il brief dovrebbe separare gli input farmaceutici approvati dalle domande di sviluppo del dispositivo e assegnare un proprietario a ogni interfaccia irrisolta.
Fornire il disegno controllato del contenitore, l'ordine della camera, la presentazione del bersaglio, gli utenti destinati, la sequenza approvata dell'utente e i vincoli di formulazione disponibili. Identificare se la richiesta è un modello di fattibilità, un prototipo ingegneristico, un'unità di verifica o un programma di produzione. Dichiarare quale parte possiede il contenitore, il processo di riempimento del materiale, il lavoro di stabilità, i criteri di ricostituzione, il meccanismo del dispositivo, i fattori umani e la presentazione sul mercato.
Chiedi al fornitore del dispositivo di restituire una revisione dell'interfaccia prima di promettere strumenti o programma. Quella revisione dovrebbe elencare le dimensioni mancanti, le assunzioni di tolleranza, il budget di viaggio, le domande sulle forze, il concetto di feedback, i blocchi, lo scopo campione e le prove necessarie per la prossima decisione. Una penna da catalogo non dovrebbe essere presentata come compatibile perché il suo portacartucce accetta un diametro di cartuccia simile. Utilizzare approvazioni a tappe: fattibilità dell'interfaccia, concetto di meccanismo, prove rappresentative di contenitori, verifica del progetto e autorizzazione alla produzione hanno soglie di evidenza diverse. L'accordo di qualità dovrebbe definire la notifica di modifica per il contenitore, i tappi, la chiusura, i componenti del dispositivo e il processo di assemblaggio.
Matrice di responsabilità
- Formulazione e criteri di miscelazione
- Controlli di contenitori e riempimento
- Meccanismo del dispositivo e interfaccia utente
- Prove e presentazione finale del prodotto combinato
Cosa specificano effettivamente i riferimenti attuali di contenitori e dispositivi?
Un fornitore di contenitori e un fornitore di meccanismi possono descrivere parti diverse di un sistema a doppia camera. Leggi la colonna esatta del prodotto e la variante nominata prima di trasferire un parametro in un brief OEM.
SCHOTT Pharma descrive un bypass che consente il trasferimento tra camere e elenca il suo formato a doppia camera come personalizzato su richiesta. L'intervallo 1.5–3 mL nella tabella di confronto condivisa appartiene alla colonna cartriQ vicina; non dovrebbe essere assegnato al prodotto a doppia camera. Richiedi il disegno controllato e il formato disponibile per il progetto proposto.
La pagina LyoTwist di Ypsomed distingue il Trio e il Vario manuali dai Trio S e Vario automatici. Elenca fino a sei impostazioni per Vario e fino a otto per Vario S all'interno di una famiglia monodosa a doppia camera. Questi esempi pubblicati illustrano le scelte architettoniche. Non stabiliscono HYTANBIO disponibilità, status normativo, intercambiabilità o permesso di riprodurre il progetto di un altro produttore.
Registra la sorgente con il parametro
- Famiglia di contenitori esatti e disegno
- Architettura di consegna manuale o automatica
- Variante nominata e definizione di impostazione
- Responsabilità di licenze e prove
Qual è una decisione pratica di fattibilità iniziale?
La prima decisione riguarda se il contenitore controllato e il meccanismo proposto possano raggiungere gli stati richiesti con un budget credibile per viaggi e forze. L'accettazione farmaceutica rimane un contributo separato rispetto allo sponsor del farmaco.
Prepara una colonna dimensionale che copre la ritenzione del supporto, il contatto dello sturalavandino, la posizione degli stopper, la corsa del bypass e la corsa finale di consegna. Identificare le tolleranze invece di usare solo le dimensioni nominali. Registra lo stato in cui inizia il trasferimento, il punto finale osservabile e la caratteristica che blocca il dosaggio precoce. Un concetto visivo è utile per la discussione ma non può stabilire quelle interfacce.
La prima richiesta di esempio dovrebbe indicare la domanda a cui risponderà: osservazione del viaggio, adattamento dell'interfaccia, caratterizzazione delle forze o feedback della sequenza utente. Definire il surrogato e i suoi limiti, poi concordare quale risultato permette la fase successiva di sviluppo. Tieni il contenitore e la revisione del disegno insieme al record campione. ISO 11608-3:2022 ha pubblicato un emendamento 2026; Confermare l'edizione e la modifica applicabili nel registro degli standard del progetto prima che il protocollo di verifica venga approvato.
Un utile passaggio di consegna di fattibilità
- Pila dimensionale controllata
- Sequenza di stati e risposta a stati incompleti
- Scopo esemplare e giustificazione surrogata
- Rischi aperti e prossima decisione sulle prove
Domande frequenti
Qualsiasi penna a iniezione standard può usare una cartuccia a doppia camera?
No. Le interfacce meccanismo, supporto, viaggio, forza, blocco, visualizzazione e percorso fluido devono essere progettate e verificate per il contenitore e la sequenza controllati.
Un test di trasferimento meccanico dimostra la completa ricostituzione?
No. Può rispondere a una domanda definita sul dispositivo. Lo sponsor del farmaco deve definire e supportare i criteri di miscelazione e accettazione dei farmaci.
L'acqua può sempre essere usata come liquido di test?
Un surrogato può supportare un test ingegneristico specifico quando la sua rilevanza è giustificata. Non rappresenta automaticamente il flusso, la miscelazione o il comportamento di stabilità della formulazione finale.
Chi detiene la rivendicazione finale di compatibilità a doppia camera?
Lo sponsor o il produttore responsabile del prodotto finito deve approvare le prove combinate. I fornitori di dispositivi e contenitori forniscono registrazioni definite per le loro responsabilità controllate.
Fonti e metodo editoriale
Le domande d'acquisto, la matrice di recensioni e le spiegazioni sono analisi editoriali originali. I dati di prodotto pubblicati appartengono alle terze parti nominate. I riferimenti agli standard utilizzano ambiti pubblici ufficiali; Per le decisioni di conformità sono necessari tutti gli standard applicabili e le prove del progetto.
- ISO 11608-3:2022, Container e percorsi integrati di fluidi. Ho controllato 2026-10-31.
- ISO 11608-1:2022, Sistemi di iniezione a ago, Parte 1. Ho controllato 2026-10-31.
- FDA, Sistemi di Chiusura dei Contenitori per l'Imballaggio di Farmaci e Biologici per Esseri Umani. Ho controllato 2026-10-31.
- FDA, Applicazione dei principi di ingegneria dei fattori umani per prodotti combinati. Ho controllato 2026-10-31.
- SCHOTT Pharma: cartucce a doppia camera. Ho controllato 2026-10-31.
- Ypsomed LyoTwist: varianti e ambientazioni nominate. Ho controllato 2026-10-31.
- ISO 11608-3:2022/Amd 1:2026. Ho controllato 2026-10-31.
Non viene richiesto alcun risultato di laboratorio HYTANBIO, certificazione del prodotto, valutazione clinica o approvazione di compatibilità. Correzioni e aggiornamenti di sorgente possono essere inviati a info@hytanbio.com; vedi il nostro Politica editoriale.