
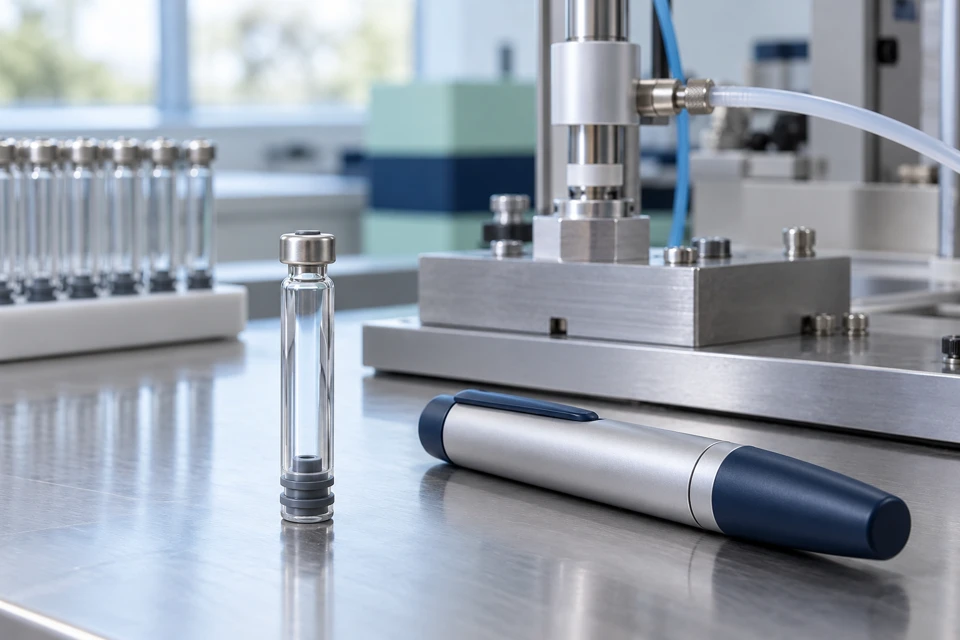
O que pertence à avaliação da integridade do fecho do contentor?
Identifique o limite completo de contenção e as interfaces que podem afetá-lo. O cano do cartucho, a rolha, o fecho e as ligações relevantes precisam de um registo de configuração controlado antes de poder ser interpretado um relatório de integridade.
Um corpo metálico reutilizável pode proteger e acionar um cartucho sem formar a barreira estéril. Por outro lado, um componente que parece pequeno pode ser central para a vedação. Comece uma revisão com um desenho ou mapa de componentes que identifique a barreira e a separe da carcaça externa. Registar materiais, fornecedores, revisões e o estado montado avaliado. Pergunte se o relatório se aplica antes da montagem, depois da montagem ou após condições de manuseamento especificadas. Uma fotografia pode clarificar a geometria, mas não consegue estabelecer um limiar de fuga ou desempenho da barreira. Para uma apresentação multiuso, a equipa responsável deve também determinar quais os estados do ciclo de vida que precisam de avaliação. Mantenha a justificação do método, a identidade da amostra e a base de aceitação no mesmo registo de evidência.
O teste de esterilidade responde à mesma questão que o teste de integridade?
Não: um teste de esterilidade e uma avaliação da integridade do recipiente abordam diferentes questões de evidência. Nem um resultado de amostra passageira nem a ausência de fuga visível estabelecem que cada configuração proposta mantém o seu limite de contenção ao longo do seu ciclo de vida pretendido.
A orientação da FDA para testes de integridade discute a utilização de métodos adequados de integridade dentro de um protocolo de estabilidade; Esse contexto não deve ser convertido numa regra de substituição geral para todas as atividades de esterilidade. O USP <1207> fornece um quadro de integridade de pacotes, com a seleção e validação do método abordadas nos capítulos relacionados. Estas referências identificam uma estrutura de revisão, não um instrumento universal ou limite de aceitação para qualquer cartucho. A equipa do projeto deve justificar o método face ao sistema real, à sua capacidade de detetar defeitos relevantes e às condições pretendidas do ciclo de vida. O departamento de compras deve solicitar o âmbito do relatório e o revisor responsável, em vez de prescrever um limite numérico não suportado. Um certificado de fornecedor sem a referência de configuração subjacente deixa essa decisão por resolver.
Que provas deve ser solicitada uma RFQ?
Solicite a identificação do sistema, a justificação do método, a base de aceitação, as condições do ciclo de vida e o proprietário do relatório. Uma resposta útil distingue a informação de referência publicada da evidência de teste que se aplica à montagem exata proposta.
Peça ao fornecedor que identifique qual a entidade proprietária do contentor e do processo de enchimento, qual entidade monta o dispositivo e quem aprova a prova de integridade. Especifique o objetivo da amostra antes de comparar as cotações de teste. Se um bloqueio ou fecho mudar, determine-se se os resultados anteriores continuam relevantes em vez de transportar uma passagem anterior para o novo recorde. Incluir os estados propostos de envio, armazenamento e utilização como insumos para revisão técnica, sem inventar um conjunto padrão de condições. Relatórios confidenciais podem ser tratados através de uma via acordada de revisão documental. Uma decisão de compra deve indicar o que foi analisado, o que permanece em aberto e qual a próxima etapa autorizada. A aprovação da aparência e a qualificação por barreiras devem ser decisões separadas.
Registo de decisão sobre provas do fornecedor
| Área de revisão | Registo a pedido | Pergunta sobre compra |
|---|---|---|
| Sistema | Revisões do cartucho, tampão, fecho e montagem | Qual barreira exata foi avaliada? |
| Método | Identificador do método, âmbito de validação e justificação da deteção | Porque é que o método é adequado para este sistema? |
| Ciclo de vida | Estados e condições representados na avaliação | O que permanece fora do âmbito do relatório? |
| Aceitação | Critérios justificados e aprovação responsável | Quem aceita o resultado e quaisquer desvios? |
Questões que os compradores devem resolver
Confirme qual configuração e decisão pretendida a evidência apoia. Mantenha as entradas desconhecidas, limitações de reporte e revisores responsáveis visíveis antes de aceitar uma declaração de fornecedor.
Uma carcaça vazia precisa da mesma afirmação de integridade que um cartucho cheio?
A reivindicação deve seguir o limite de contenção. Uma carcaça e um recipiente cheio têm funções diferentes; Identifique quais os componentes que formam a barreira e que evidências se aplicam a eles.
Pode uma inspeção visual substituir uma avaliação de integridade específica da configuração?
Uma verificação visual pode identificar danos visíveis, mas não estabelece por si só o desempenho da barreira. A equipa responsável deve selecionar e justificar a avaliação adequada para o sistema real.
Que alterações podem desencadear outra revisão de integridade?
Alterações ao contentor, tampão, fecho, montagem ou condições relevantes do ciclo de vida podem afetar o âmbito da evidência. Documente a alteração e avalie o seu impacto antes de reutilizar um relatório anterior.
Fontes e aplicabilidade
- <1207>USP: Avaliação da Integridade da Embalagem—Produtos Estéreis (pré-visualização pública; o capítulo completo requer acesso) · Referências verificadas 2026-10-23
- FDA: Testes de integridade como componente de um protocolo de estabilidade · Referências verificadas 2026-10-23
- FDA: Sistemas de Fecho de Recipientes para Embalagem de Medicamentos e Biológicos Humanos — orientação final, 1999 · Referências verificadas 2026-10-23
Este artigo combina os âmbimos de referência pública com a análise original de aquisições. Não é um protocolo de laboratório, nem uma alegação de conformidade com o produto ou evidência de que Hytanbio-Tech realizado os testes ilustrados. As equipas técnicas e regulatórias responsáveis determinam os requisitos aplicáveis e o plano de avaliação.
Nota sobre o estado da fonte: A FDA lista a orientação 1999 de embalagem como final e uma orientação 2026-08 de encerramento de recipientes como rascunho, não para implementação. Um rascunho não deve ser apresentado como requisito final.